


- 图表错误
在原始出版物[1]中,发布的图7存在错误。
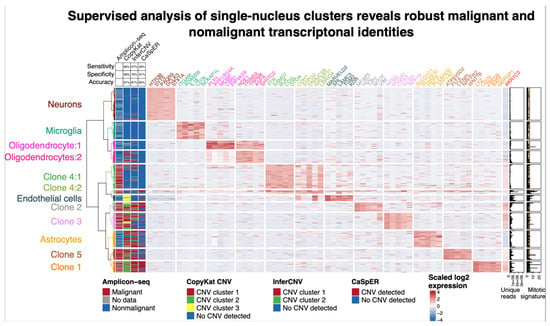
在图7中,热图左上角表格中报告的准确性数值是不正确的。正确的数值应该是:67%、67%和65%。
修正后的图7如下所示。
图7. 通过snRNA-seq基因分型显示了单细胞CNV检测算法的局限性。热图展示了每个snRNA-seq簇中上调最多的五个基因的log2表达向量与所有其他簇的比较(单侧Wilcoxon秩和检验)。最左侧:通过snAmp-seq检测到的cDNA截断克隆中的突变确定的恶性向量。左侧:使用CopyKat [49]、InferCNV [25]或CaSpER [50]算法从snRNA-seq数据分析推断出的恶性向量(蓝色 = 非恶性;其他颜色 = 恶性)。右侧:条形图显示每个细胞核的唯一读取数(UMIs)以及属于基因本体论类别“有丝分裂染色体浓缩”(GO: 0030261)的基因的平均UMI数。红色垂直线:神经元中有丝分裂基因的最大表达值,这可能代表了背景噪声。
- 文本更正
在原始出版物中,第2节和第3节的两个文本存在错误。
第2.5节的原始文本:
“总体而言,没有任何一种从CNVs推断恶性肿瘤的算法的准确率超过61%(图7)。”
第3节的原始文本:
“在我们的研究中,我们发现从基因表达数据推断出的CNVs来识别癌细胞的流行算法[25,49,50]的准确率仅约为60%。”
已经对第2.5节案例2:“基因表达分析”和第3节“讨论”进行了更正:
第2.5节的更正文本:
“总体而言,没有任何一种从CNVs推断恶性肿瘤的算法的准确率超过67%(图7)。”
第3节的更正文本:
“在我们的研究中,我们发现从基因表达数据推断出的CNVs来识别癌细胞的流行算法[25,49,50]的准确率仅约为66%。”
作者表示科学结论不受影响。这项更正已获得学术编辑的批准。原始出版物也已更新。
参考文献
- Schupp, P.G.; Shelton, S.J.; Brody, D.J.; Eliscu, R.; Johnson, B.E.; Mazor, T.; Kelley, K.W.; Potts, M.B.; McDermott, M.W.; Huang, E.J.; 等。通过多组学和多尺度分析系列切片来解构肿瘤内异质性。《Cancers》 2024, 16, 2429。 [Google Scholar] [CrossRef] [Scilit] [PubMed]
免责声明/出版商说明:所有出版物中包含的陈述、观点和数据仅代表个别作者和贡献者的观点,不代表MDPI和/或编辑的观点。MDPI和/或编辑不对因内容中提到的任何想法、方法、说明或产品而导致的任何人员或财产损失承担责任。 |
? 2026 作者所有。许可方为MDPI,瑞士巴塞尔。本文根据知识共享署名(CC BY)许可的条款和条件进行开放获取。

